Ящур в Азии: интеграция геномной эволюции и зарегистрированных вспышек — трансграничная связанность линий и поисковое прогнозирование
Ящур продолжает оставаться эндемичным заболеванием на большей части территории Азии, создавая постоянные угрозы для животноводства и международной торговли. Эндемичность заболевания, высокая плотность животноводческих хозяйств, активное трансграничное перемещение скота и существенные различия между странами в возможностях эпиднадзора и вакцинации формируют сложную эпидемиологическую картину, в которой зарегистрированные вспышки лишь частично отражают реальную динамику вируса. Понимание этой динамики требует интеграции геномных данных с информацией о среде, в которой происходит передача патогена.
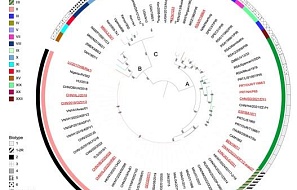
В представленной работе авторы предлагают междисциплинарный подход, объединяющий полногеномную филогенетику, анализ молекулярных часов, скрининг рекомбинации, байесовский анализ чувствительности дискретных признаков на фиксированном дереве (BSSVS) и моделирование присутствия-фона на основе алгоритма MaxEnt. Исследование опирается на 489 полных геномов вируса ящура из базы GenBank и данные о зарегистрированных вспышках из системы FAO EMPRES-i. При этом экологическое моделирование используется не для оценки пригодности среды для вируса, а как инструмент обобщения данных о вспышках с учётом экологии передачи, распределения хозяев, интенсивности надзора и применяемых мер контроля.
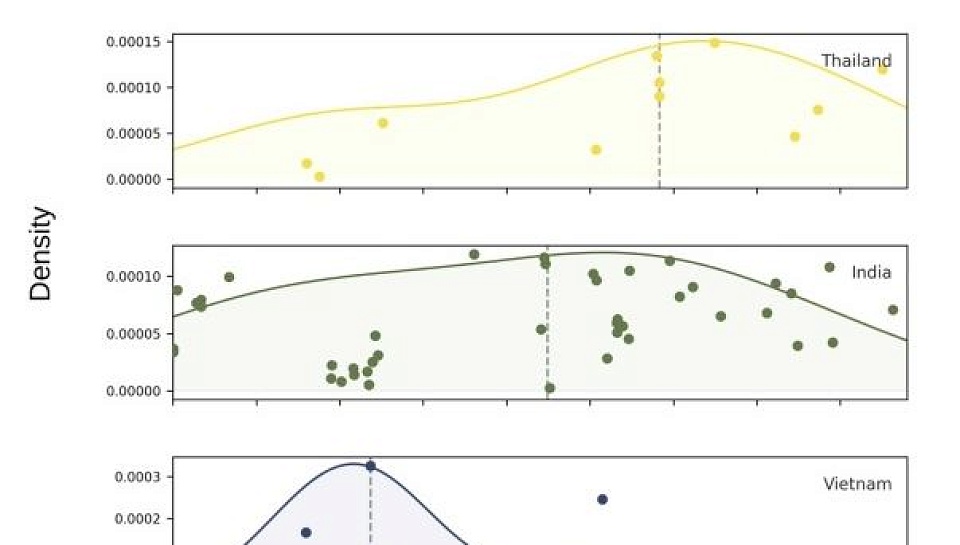
Анализ выявил выраженную серотип-специфичную гетерогенность эволюционных процессов. Серотип О доминирует в выборке, что согласуется с его широким распространением в азиатских популяциях вируса, тогда как серотип А демонстрирует наибольшую точечную оценку скорости нуклеотидных замен. Это указывает на то, что частота встречаемости серотипов и темпы их эволюции отражают различные аспекты геномной динамики и требуют раздельной интерпретации. Скрининг рекомбинации выявил сигналы обменных процессов, наиболее характерные для изолятов из Индии, что подчёркивает роль этого региона как потенциального очага генетического разнообразия патогена. Анализ межстрановых ассоциаций подтвердил устойчивые связи между популяциями вируса, однако авторы подчёркивают, что эти связи не следует интерпретировать как прямые пути передачи.
Экологическое моделирование показало, что ключевыми предикторами возникновения зарегистрированных вспышек выступают среднегодовая температура, минимальная температура самого холодного месяца и плотность поголовья крупного рогатого скота. Сравнение геномных паттернов с прогнозируемыми данными о вспышках выявило важный феномен: в одних регионах сигналы совпадают, в других — оказываются противоположными. Это означает, что эволюционные ассоциации вирусных линий и зарегистрированные случаи заболевания не тождественны и отражают разные слои эпидемиологической реальности.
Главный вывод работы заключается в том, что общедоступные геномные данные и информация о вспышках предоставляют взаимодополняющие, но не всегда совпадающие сигналы. Интеграция этих двух источников информации позволяет создать региональную основу для сравнения геномной структуры вируса с эпидемиологической картиной, однако детальная интерпретация по-прежнему затруднена из-за неоднородности данных о геноме, интенсивности отчётности и различий в методах контроля. Авторы подчёркивают, что дальнейшее совершенствование геномного надзора требует более плотной выборки по серотипам, стандартизированных метаданных о вспышках, а также учёта информации о перемещениях скота и вакцинации — только в этом случае открытые данные смогут полноценно использоваться для планирования эпидемиологического надзора и оценки рисков.